Генная терапия дистрофии Дюшенна
Первая генная терапия мышечной дистрофии Дюшенна уже вошла в клиническую практику, но вопросы доказательности, безопасности и равного доступа остаются открытыми. Долгосрочные данные обнадеживают, но реальная практика требует мультидисциплинарного сопровождения.
От стероидов до прорывных одобрений
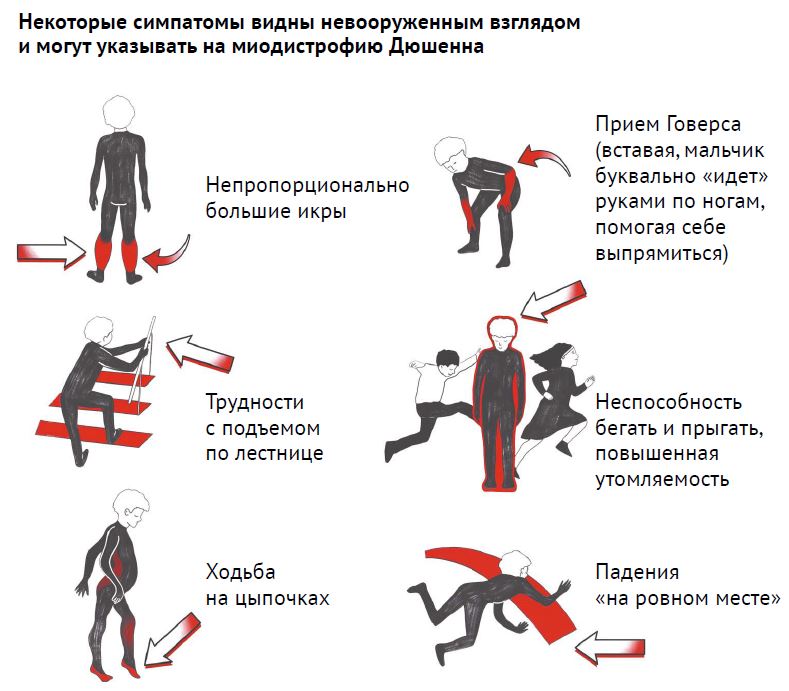
Мышечная дистрофия Дюшенна (МДД) — редкое X-сцепленное нервно-мышечное заболевание, которым страдает примерно 1 из 3300–5000 мальчиков. Мутации в гене DMD приводят к отсутствию дистрофина — белка, поддерживающего целостность мышечных волокон и связывающего цитоскелет с внеклеточным матриксом. Без него мышцы постепенно разрушаются: пациенты теряют способность ходить к 10–12 годам, а к 20–30 годам жизнь обрывается из-за дыхательной или сердечной недостаточности. Десятилетиями медицина могла предложить лишь симптоматическую поддержку — кортикостероиды, физиотерапию, респираторную помощь. В последние годы произошел тектонический сдвиг: в клиническую практику вошла генная терапия, нацеленная на первопричину болезни.
Точкой отсчета стало одобрение FDA препарата Элевидис (деландистроген моксепарвовек) в июне 2023 года. Это первая генная терапия МДД, разрешенная для амбулаторных детей 4–5 лет. Препарат доставляет в организм укороченную версию гена дистрофина — микродистрофин (138 кДа против нормальных 427 кДа), который сохраняет ключевые функциональные домены белка. Введение однократное, внутривенное, с помощью AAV-вектора. Уже через год FDA расширило показания: теперь терапия доступна и неамбулаторным пациентам старше 4 лет, что существенно увеличило количество потенциальных реципиентов.
Научная дискуссия
В мае 2025 года The Lancet опубликовал критическую позицию европейских экспертов во главе с Ханной Джолли. Авторы указывают: несмотря на ускоренное одобрение, клинические исследования не продемонстрировали статистически значимого улучшения по первичной конечной точке — шкале North Star Ambulatory Assessment (NSAA). Улучшения по вторичным исходам были малы и не достигали значимости после иерархического анализа. Европейские специалисты призывают к осторожности: прежде чем широко внедрять терапию, необходимо дождаться подтверждающих данных, а регуляторам — пересмотреть критерии ускоренного одобрения для редких заболеваний.
Данные исследований обнадеживают: пятилетнее наблюдение фазы 1/2a показало: у пролеченных пациентов NSAA улучшилась на +7,5 балла, тогда как у внешних контролей наблюдалось снижение на –3,9 балла (p = 0,0127). Все пациенты оставались амбулаторными, новых сигналов безопасности не выявлено. Эти результаты, хотя и получены на малой выборке, подтверждают концепцию: микродистрофин способен замедлить прогрессию болезни, а не просто изменить биохимические маркеры без клинического выигрыша.
Опыт реальной клиники
Отдельный пласт — реальная клиническая практика. В 2025 году в журнале Gene Therapy вышла работа ученых из Катара, где специализированный центр впервые применил Элевидис у восьми пациентов, включая более старших и неамбулаторных. Был разработан стандартизированный протокол пре- и постинфузионного ведения: иммуносупрессия, мониторинг печеночных ферментов, контроль сердечной функции. Результаты: среднее снижение креатинкиназы на 44 %, отсутствие серьезных нежелательных явлений, включая миокардит. Этот опыт критически важен: он показывает, что генная терапия МДД воспроизводима в условиях реальной клиники, а не только в рамках строго контролируемых испытаний, и что расширенные критерии включения (возраст, неамбулаторный статус) не приводят к неприемлемым рискам.
Альтернативные платформы
Параллельно происходит тестирование SGT‑003 — микродистрофина с доменом R16/R17, который обеспечивает уникальную локализацию nNOS в мышце. Промежуточные данные 41 пациента: у одного зафиксирован серьезный иммуноопосредованный миозит, купированный стероидами, но в целом профиль переносимости благоприятный. Экспрессия микродистрофина достигала 60 % на 90‑й день и 91 % на 360‑й день, с восстановлением β-саркогликана и nNOS. Эти данные указывают на то, что разные конструкции микродистрофина могут обладать разными биологическими свойствами, и выбор оптимального варианта еще впереди.
Также есть данные по AAV-векторной доставке микродистрофина, которая является не единственным способом. В зависимости от типа мутации применимы exon skipping (пропуск экзонов), readthrough (прогон)-терапия для нонсенс-мутаций и CRISPR-редактирование генома. Каждый подход имеет свои ограничения: exon skipping дает лишь частичный, неполный дистрофин; readthrough работает у малой доли пациентов; CRISPR пока находится на ранних стадиях. Но вместе они формируют многоуровневую стратегию, адаптированную к генетическому профилю пациента.
Иммунологические барьеры
Нельзя обойти вниманием ограничения AAV-векторной терапии. Организм пациента нередко уже имеет нейтрализующие антитела к используемому серотипу AAV, что делает введение препарата неэффективным или вовсе невозможным. Кроме того, даже успешная первая инфузия формирует стойкий гуморальный ответ, практически исключая повторное введение той же конструкции. Это создает целый узел практических проблем: необходимость предварительного скрининга на антитела, подбор альтернативных серотипов, разработка протоколов иммуносупрессии и мониторинга гепатотоксичности, а также долгосрочное наблюдение за пациентами в специализированных регистрах.
Генная терапия МДД сегодня — не просто «укол гена», а сложный мультидисциплинарный процесс, требующий участия неврологов, кардиологов, иммунологов, генетиков и реаниматологов. И чем шире терапия входит в рутину, тем острее встают вопросы равного доступа, стоимости и готовности системы здравоохранения к сопровождению таких пациентов на протяжении всей жизни.
Важные выводы
Генная терапия МДД переживает противоречивый, но без преувеличения исторический этап. С одной стороны — ускоренные одобрения, реальные клинические случаи и долгосрочные данные о стабилизации функции. С другой — сохраняющиеся вопросы доказательности, высокая стоимость, риски иммунных реакций, гепатотоксичность и необходимость мультидисциплинарного сопровождения.
Реальность такова, что ни один препарат не является панацеей, но впервые за всю историю МДД у пациентов появилась возможность влиять на первопричину болезни, а не только на ее симптомы. Дальнейшие шаги — подтверждающие исследования, оптимизация конструкций микродистрофина, снижение стоимости и расширение доступа — определят, станет ли этот прорыв устойчивой клинической рутиной.
Читайте также
- От кувеза до домашнего ухода: что важно знать о выхаживании недоношенных
- Микробиота кишечника у детей: как бактерии влияют на иммунитет
- Метаболически ассоциированная жировая болезнь печени: тихая эпидемия
- Хирургическая коррекция большого перимембранозного дефекта межжелудочковой перегородки у ребенка 4 месяцев
- Когда нужна аллерген-специфическая иммунотерапия
НАШИ ПАРТНЕРЫ